患者本人から採った細胞を外部施設で加工し、クリニックへ戻して投与する。工程だけ見れば、採取、委託、納品、施術に見えます。法令上はもっと細かく、再生医療等のリスク分類、認定再生医療等委員会の審査、提供計画の提出、特定細胞加工物等製造施設の許可・届出・認定、製造管理、患者同意、疾病等報告がつながります。
設備を契約する前の答えは、三つの境界を確定することです。第一に、その技術が再生医療等安全性確保法の対象か。第二に、第一種・第二種・第三種のどれか。第三に、院内と委託先のどちらが各工程を実施し、誰が適否を判定するかです。治療名や競合サイトの届出番号だけで分類しません。
再生医療の開始条件は、技術のリスク分類、適切な委員会の意見、提供計画の提出、適法な製造施設、患者説明、追跡できる製造記録が同時にそろうことです。
本記事は2026年9月8日に厚生労働省の法律、2025年改正概要、関係通知・Q&A・記載要領、製造施設案内、制度見直し資料、提供計画更新案内、厚生局Q&Aを確認しました。個別技術の該当性、分類、臨床上の適否を判定するものではありません。計画前に管轄厚生局、認定委員会、法務・品質・医学の専門家へ確認してください。
治療名ではなく技術で法の対象を決める
原料、加工、作用、投与、目的から該当性を見ます。
「幹細胞治療」「エクソソーム」「遺伝子治療」「美容点滴」といった表示だけでは、法の対象を判定できません。人の細胞へ加工を施すか、どのような機能を持たせるか、疾病の治療・予防を目的とするか、投与方法、同種・自己、遺伝子改変、製品として承認されたものかを具体化します。
2025年5月31日の改正では、細胞加工物を使わず遺伝子を人の体内へ導入するin vivo遺伝子治療等が再生医療等安全性確保法の対象へ加わりました。既存計画を持つ機関も、対象技術、経過措置、計画様式、委員会区分が変わらないか確認します。
一方、医薬品医療機器等法の承認を受けた再生医療等製品を承認内容どおり使う医療と、医療機関が再生医療等安全性確保法に基づき提供する技術は、規制経路が同じではありません。承認製品を使うから全ての安全管理が不要になるわけでも、自由診療なら製品承認が不要という意味でもありません。
法令該当性は看板の治療名ではなく、原料、加工、作用、投与物、目的、承認製品の使用条件を一工程ずつ書いて判断します。
第一種・第二種・第三種で審査経路が変わる
類似名ではなく自院技術の差分で分類します。
再生医療等は、未知のリスク、投与部位、細胞の由来・加工、遺伝子操作等に応じて第一種、第二種、第三種へ分類されます。第一種は高いリスクを想定する技術、第二種は相当程度のリスク、第三種は比較的低いリスクという段階ですが、医療機関が都合よく低い区分を選べません。
第一種・第二種は特定認定再生医療等委員会、第三種は認定再生医療等委員会へ意見を求めます。委員会の認定番号、有効期間、審査できる区分、専門性、利益相反、議事・結論、継続審査を確認します。
類似技術が第三種だったという理由だけで自院も同じとは限りません。細胞の採取部位、培養、投与経路、対象疾患、併用物、用量が変わればリスク評価も変わり得ます。差分表を作り、分類根拠を計画書と同じ言葉で残します。
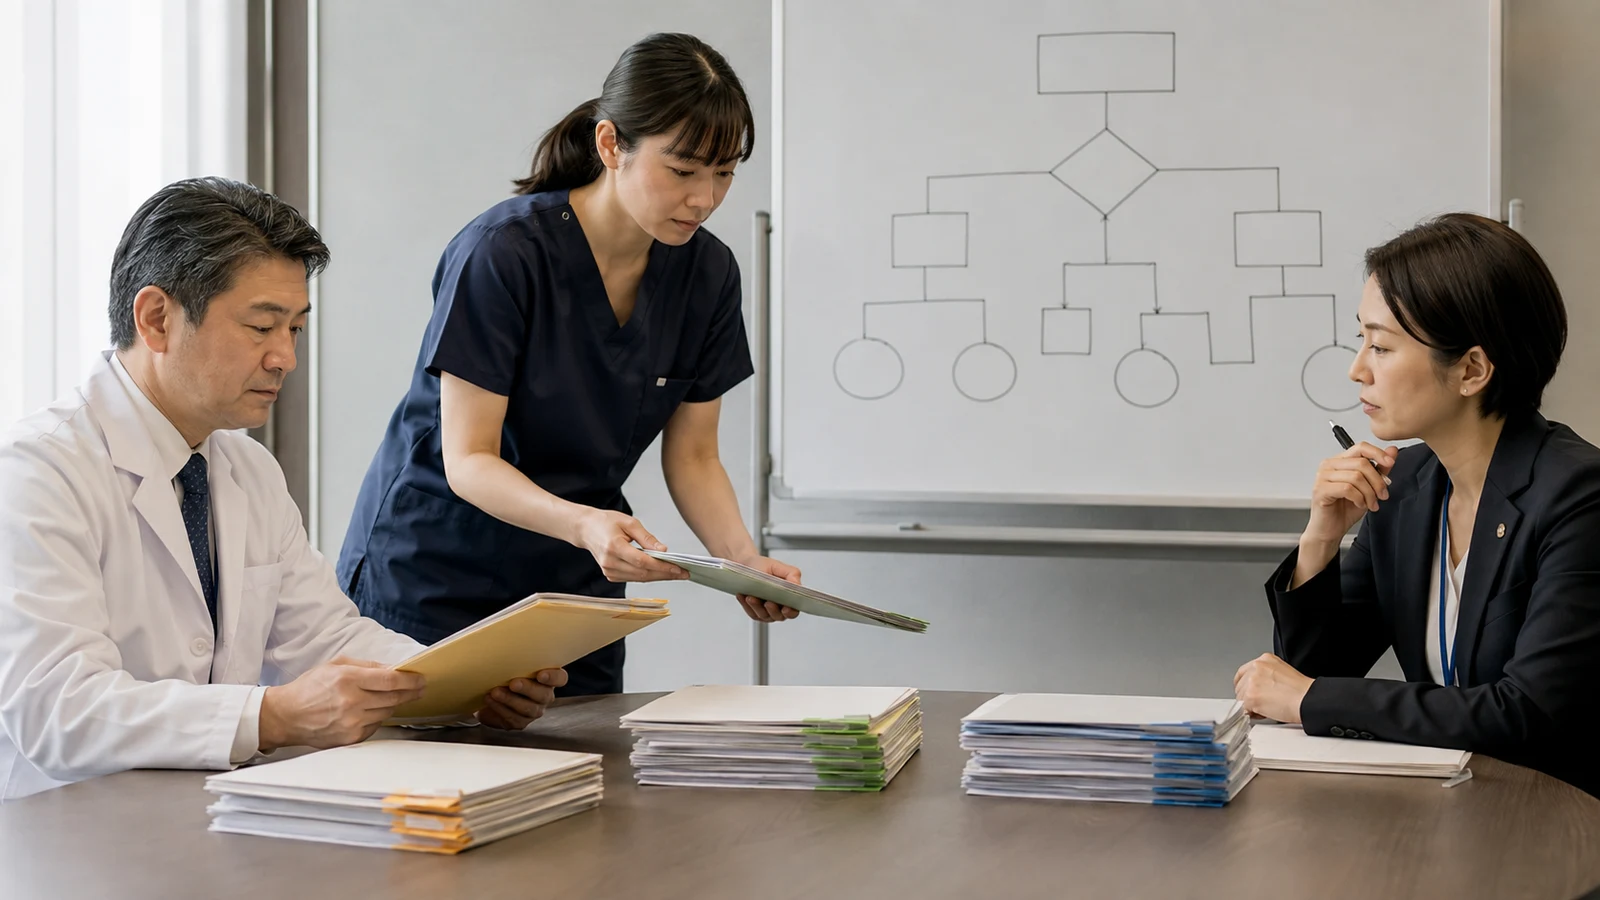 競合施設の治療名ではなく、自院の原料・加工・投与・対象患者の差分を出し、委員会区分と計画根拠を一致させます。
提供計画は広告原稿より先に作る
計画、同意、手順、表示を同じ版へそろえます。
再生医療等提供計画には、技術、分類、提供機関、管理者、責任医師、対象、除外、実施方法、細胞加工施設、安全性・科学的妥当性、同意、補償、疾病等への対応、教育、記録等を記載します。委員会の意見を経て、所定の提出先へ提出してから提供します。
ウェブサイトや営業資料を先に作ると、計画にない効果、対象、投与回数を宣伝し、後から計画を広告へ合わせる圧力が生まれます。提供計画、同意説明文書、治療手順書、価格表、広告の主張を同じ版管理へ置きます。
計画を提出した後も、責任医師、施設、製造方法、委託先、対象、説明、回数等の変更には、変更計画や委員会審査が必要になる場合があります。「医師の裁量で少し変えた」を通常運用にしません。
患者募集と広告は、委員会意見・提出済み計画・同意文書・実際の製造工程が一致した版だけを公開します。
細胞加工施設の番号だけで委託先を選ばない
製造能力、逸脱、輸送、監査権まで見ます。
国内の病院・診療所内施設、国内の外部施設、外国の施設では、届出、許可、認定などの扱いが異なります。番号が掲載されていることは入口であり、自院の細胞種・加工・規模・輸送を扱える能力、品質体制、逸脱・変更・停止時の対応まで保証しません。
監査では、組織と責任者、教育、清浄度、環境モニタリング、原材料、供給者、受入れ、工程管理、試験、出荷判定、保管、輸送、逸脱、変更、苦情、回収、自己点検を確認します。設備写真より、ロット記録と逸脱から結論へ至る過程を見ます。
外部施設が下請けや試験機関を使う場合、再委託の範囲、承認、監査、データ・検体の保管場所を契約へ書きます。海外施設では、輸出入、温度、通関、時差、言語、原データへのアクセス、認定維持、停止時の返却・廃棄を加えます。
製造施設の届出・許可・認定番号は最低条件であり、委託判断は対象工程、試験、出荷判定、逸脱、輸送、再委託、原データへの監査権で行います。
責任分界は採取から投与後まで一行でつなぐ
工程ごとの実施・確認・承認を決めます。
患者確認、適格性、採取、ラベル、引渡し、輸送、受入れ、加工、試験、出荷、配送、院内受入れ、保管、解凍・調製、投与、残余物、廃棄、フォローアップを一行の工程図にします。各工程へ実施者、確認者、承認者、記録、期限、逸脱時連絡を置きます。
同姓同名、採取量不足、ラベル剥離、温度逸脱、容器破損、微生物試験の確定前、出荷判定保留、患者延期が起きた時、誰が投与可否を決めるかを契約前に試します。納期保証だけでは患者安全を守れません。
最終的な医療提供の責任を、製造委託契約で全て加工施設へ移すことはできません。一方、医師が製造記録を理解せず「施設が合格と言った」だけで投与するのも危険です。出荷判定と投与判定を分け、両方の根拠を残します。
医療AIのガバナンス、医療機器ライフサイクルコスト、医療データ二次利用、医療機器業界の基本も併せると、技術評価、委託、データ、患者安全の責任を整理できます。
出荷判定と投与判定を別々に残す
製品状態と患者当日の状態を二段階で判定します。
製造施設は、規格、工程、試験、逸脱、容器、表示、保管条件等から出荷可否を判定します。医療機関は、患者の当日の状態、感染、併用薬、採取後の変化、同意、製品の受入れ状態から投与可否を判定します。出荷可は投与命令ではありません。
微生物試験等の結果が投与後に判明する運用なら、その科学的根拠、暫定判定、患者説明、陽性時の連絡・診療、ロット保留を計画へ書きます。結果の遅れを慣行として口頭処理しません。
受入れ時は患者ID、ロット、容器、数量、温度、輸送時刻、封印、使用期限、添付記録を二者で照合します。調製後に余った細胞、投与中止品、患者死亡・延期時の保管・廃棄も決めます。
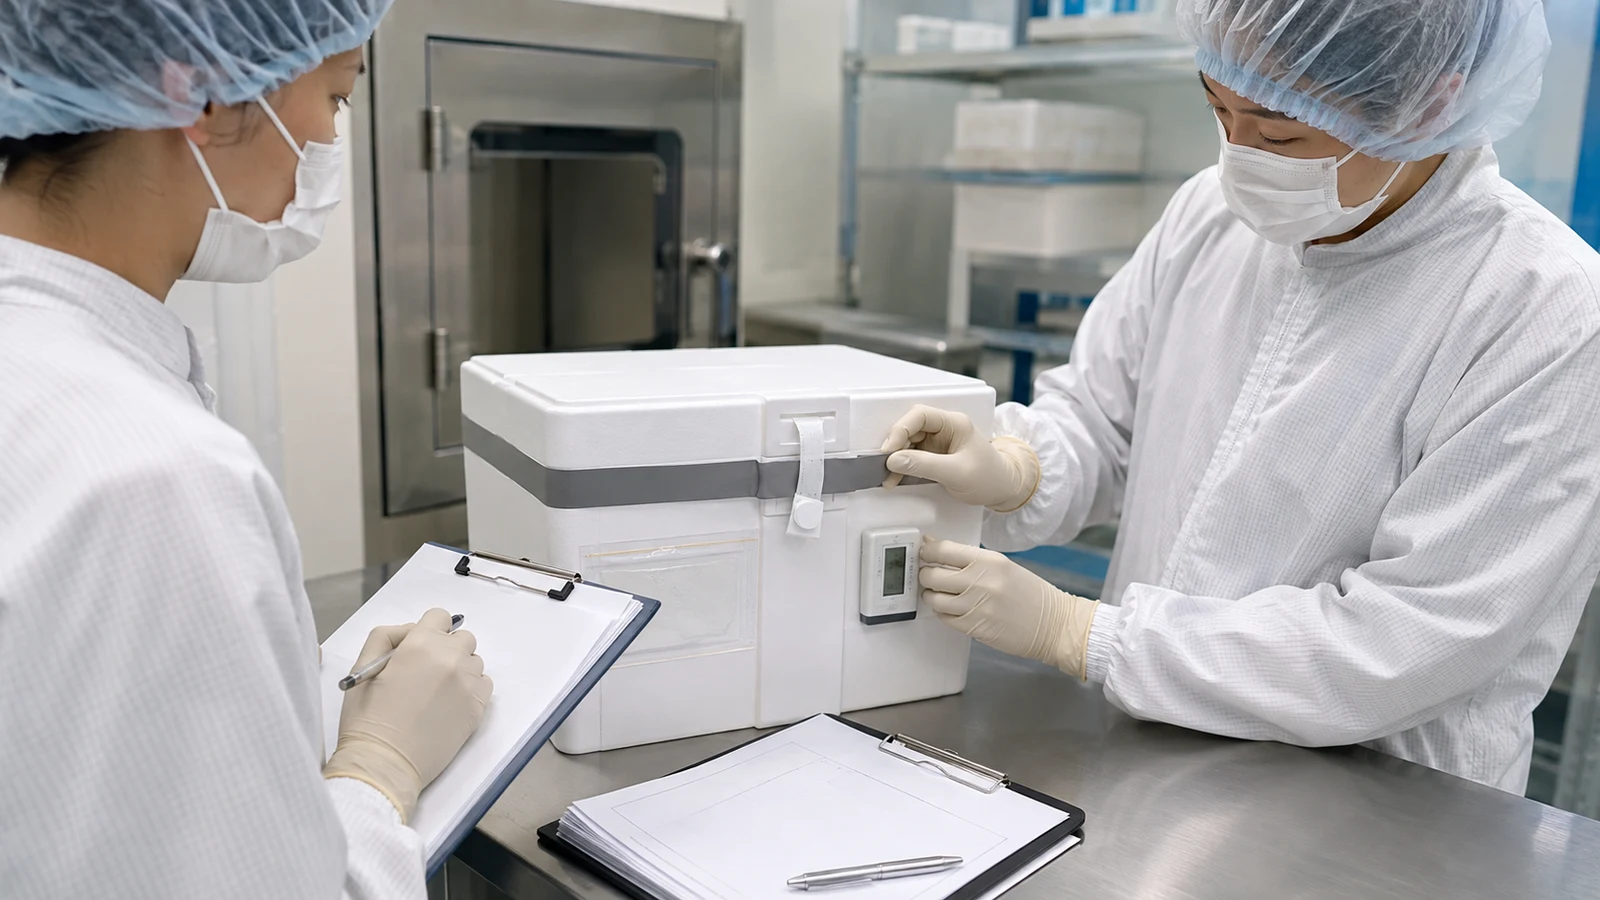 製造施設の出荷可と、医師の投与可は別の判定です。輸送後の状態と患者当日の状態をそろえて初めて投与へ進みます。
同意説明は未知を小さく見せない
代替治療、根拠、未知、費用、追跡を比較可能にします。
同意説明では、治療の目的、方法、予想される利益、既知・未知のリスク、代替治療、費用、補償、撤回、試料・データ、長期追跡、疾病等発生時の連絡を扱います。研究と自由診療、標準治療との関係を曖昧にしません。
「自己細胞だから安全」「副作用はほぼない」「若返る」「必ず改善」など、根拠を超える言葉を避けます。症例数、追跡期間、評価指標、脱落、比較群、査読、利益相反を示し、分からないことも説明します。
説明者が治療の売上目標を持つ場合、患者が断りにくくなります。質問時間、持帰り、家族・主治医への相談、撤回期限を設けます。通訳や読みやすい資料、意思決定能力への配慮も用意します。
同意書の署名は、未知のリスクを了承させる免責ではなく、標準治療・代替・費用・追跡を患者が比較できる状態を作った記録です。
不適合・疾病等は因果関係が確定する前に動く
患者対応、ロット保全、報告を並行します。
発熱、感染、腫瘍化の疑い、免疫反応、予期しない入院などが起きた場合、製品との因果関係が証明されるまで連絡を待ちません。患者の治療を優先し、ロット、同一工程・原料の他患者、製造逸脱、輸送、投与を確認します。
重大な不適合、疾病等の報告、定期報告には所定の要件と期限があります。院内事故報告だけ、製造施設への苦情だけで完了させず、提供計画、委員会、行政、他の提供機関へ必要な連絡を判断します。
原因分析は「手順を守らなかった」で終えません。表示が似ていた、画面が紛らわしい、締切が短い、承認者が不在、契約に連絡義務がないなど仕組みを直します。是正後は同じ異常を模擬し、検出・停止できるか試します。
変更管理は営業要望を入口にしない
計画・製造・同意・広告への影響を先に判定します。
培養期間の短縮、原材料変更、試験方法、輸送容器、投与量、対象年齢、併用療法、施設移転、責任者交代は、安全性・科学的妥当性へ影響します。変更要求書に目的、比較データ、リスク、計画・委員会・届出、同意・広告、在庫・患者への影響を書きます。
営業部門が「競合が始めた」「患者要望が多い」と提案すること自体は否定しません。ただし採用は、医学、品質、製造、法務、情報、経営が資料を見て決めます。発売日を先に公表し、審査を追認にしません。
変更前ロットと変更後ロットを識別し、移行期間の患者へどちらを使ったか追跡します。外部施設の原材料供給者変更も通知対象に含めます。緊急変更には暫定承認、期限、事後評価を置きます。
計画・製造・同意・広告のどれか一つでも更新が必要な変更は、患者募集前に一つの変更票で影響を判定します。
継続判断は症例数ではなく比較可能な結果で行う
分母、脱落、安全性、標準治療を含めます。
治療を続ける判断には、患者数、適格・除外、完遂、脱落、評価時点、有効性指標、安全性、追加治療、標準治療への復帰、満足度、費用を使います。改善例の写真だけでなく、改善しなかった例と追跡不能も分母へ入れます。
定期報告は行政手続であると同時に、提供条件を見直す機会です。委員会の意見、疾病等、逸脱、患者からの苦情、製造の変動、論文・安全性情報をまとめます。計画時の期待と違えば、対象縮小、一時停止、同意改訂を検討します。
中止基準には、重大事象、同一逸脱の反復、原材料・施設停止、追跡率低下、規格外、根拠論文の撤回、委員会認定失効を置きます。売上があるため続ける、予約が少ないためやめるという経営判断だけにしません。
契約前に回す一ロットの机上訓練
正常系と異常系を実患者の前に通します。
架空の患者一人を設定し、適格性、同意、採取予約、キット、本人照合、集荷、製造、試験、出荷、配送、受入れ、投与延期、追跡、疾病等までを机上で回します。各場面で必要な記録と連絡先が三分以内に出るかを測ります。
次に、温度逸脱、ラベル不鮮明、試験遅延、患者発熱、委託先停止の五つを注入します。出荷を止められるか、患者の標準治療を遅らせないか、費用負担、再採取、廃棄、報告を説明できるかを確認します。
訓練で連絡先不明、責任者不在、契約に記載なし、データへアクセス不能が一つでも出たら、本契約と提供開始を後ろへずらします。実患者を最初の統合テストにしません。
初回ロットの前には、製造施設の監査結果だけでなく、提供機関側の採取室、保管機器、受入れ場所、投与室、緊急薬、停電・冷凍庫故障への対応を確認します。外注先が高品質でも院内受入れが弱ければ、鎖全体の品質は保てません。
計画、契約、手順書で同じ工程の呼び名と責任者が違う場合は開始しません。「出荷」「発送」「引渡し」、「逸脱」「不適合」「事故」を用語表でそろえ、通知の起点を一つにします。
開始可否は設備完成日ではなく、一ロットの正常系と五つの異常系を、提供機関と製造施設が記録付きで最後まで処理できる日に判定します。
参考情報
2025年改正後の提供・製造責任を支える公式資料です。
以下は2026年9月8日に内容と到達性を確認する一次情報です。
よくある質問
気になる質問を開くと、本文の重要点を短く確認できます。
Q自由診療なら再生医療等提供計画を出さなくてもよいですか?
A保険診療か自由診療かではなく、実施する技術が再生医療等安全性確保法の対象かで決まります。原料、加工、作用、投与、目的を具体化し、管轄厚生局等へ確認してください。
Q外部の細胞加工施設に全工程を委託すれば、医療機関の製造責任はなくなりますか?
Aなくなりません。施設は製造・出荷を管理し、医療機関は委託先評価、患者適格性、受入れ、投与、説明、追跡を担います。工程ごとの責任を契約と提供計画へ一致させます。
Q製造施設の許可・届出番号があれば安全な委託先ですか?
A番号は最低条件です。自院の工程を扱える能力、試験、出荷判定、逸脱、輸送、再委託、原データ、監査権、停止時対応まで評価します。
Q製造施設が出荷可とした細胞加工物は必ず投与できますか?
A必ずではありません。輸送・受入れ状態に加え、患者の発熱、感染、併用薬、同意、延期理由を医療機関が当日に評価し、投与可否を別に記録します。
Q患者へ未知のリスクを説明して署名をもらえば免責されますか?
A同意は免責ではありません。代替治療、既知・未知のリスク、根拠、費用、補償、撤回、長期追跡を比較できるよう説明し、安全管理と適切な医療提供を続けます。
Q有害事象は製品との因果関係が確定してから報告しますか?
A患者対応と内部連絡を因果関係の確定まで待ちません。疾病等報告・重大な不適合の要件と期限を確認し、ロット、同一工程の患者、製造・輸送記録を保全します。